

 5 分钟
虚拟临床试验(含临床试试验模拟、in silico 证据、模型引导决策等)正从概念走向申报材料。行业常把“监管鼓励创新”误读为“模型可替代试验、结论可直接采信”。三地监管口径其实一致:可以探索、可以纳入证据链,但必须在明确的适用场景(Context of Use, COU)下,经可验证、可追溯的方法学与充分证据支撑,才能进入监管决策;证据标准并未因方法新颖而降低。虚拟试验的真正应用,首先是合规路径与证据等级问题,而不是技术可行性或宣传叙事问题。
虚拟临床试验当前被认为是一种NAMs方法。NAMs(New Approach Methodologies) 通常指以人类生物学相关性为导向、旨在减少/优化/替代(3R)传统动物试验的方法与策略,涵盖复杂体外系统(类器官、器官芯片/微生理系统)、计算与 in silico 模型、in chemico、离体及组合证据权重(Weight of Evidence, WoE)等。虚拟临床试验中的建模与模拟,往往同时落在 NAMs(尤其非临床替代) 与 MIDD(Model-Informed Drug Development,模型引导的药物研发) 两条监管逻辑上:前者侧重方法是否可被接受为监管相关证据;后者侧重模型证据如何规划、评价与成文。
虚拟临床试验绝不是临床预测,通过算法预测药物的有效性与安全性,更多是一种意见的咨询方式。能不能真正被医药行业认可,能够真正的落地应用,核心要看药监部门的政策态度。
1、 美国FDA:战略推进 + 场景化采信,证据标准不变
FDA 将 NAMs 定义为用于评估药品等产品安全、有效与质量的创新测试方法与策略,包括人源体外系统、in silico 建模等,目标是提高非临床预测相关性并减少或替代动物使用。近年动作呈“路线图—指南—术语—用例库”闭环:
2025 年路线图《Roadmap to Reducing Animal Testing in Preclinical Safety Studies》提出以经验证的 NAMs(器官芯片、计算建模、先进体外检测等)分步减少动物试验,并规划更新/制定指南、明确替代所需验证与数据要求。
2026 年草案《General Considerations for the Use of New Approach Methodologies in Drug Development》给出 NAMs 用于申报以替代或减少动物毒理研究时的验证框架与监管预期。
单抗等产品的简化非临床路径中,允许用计算模型、人相关系统等与 WoE 评估一起,减少或取消部分长期非人灵长类毒理。
2026 年 9 月非临床检测术语 direct final rule:法规表述承认非临床试验可包括 NAMs(细胞检测、器官芯片、计算机模型等)及非人在体试验,不强制特定方法,也不改变 FDA 的证据标准。
同步建设 NAMs 用例数据库、CDER 可接受的精简非临床/NAMs 清单,便于申办方对照“已有公开审评语境中的用法”。
在 临床侧建模,FDA 长期运行 MIDD Paired Meeting,并与 ICH M15《Model-Informed Drug Development 通用原则》 对齐:MIDD 被定义为整合非临床/临床数据、先验信息与疾病知识的计算建模与模拟,用以生成支持研发与监管决策的证据;强调问题界定、COU、模型影响与错误决策后果、验证/确认与适用性评估、文件化。器械领域另有计算建模与模拟可信度评估指南(风险导向 COU)。
FDA 态度可概括为: 鼓励尽早讨论、鼓励在合适场景用 NAMs/MIDD 提高效率与人体相关性;采信前提是 fit-for-purpose 的科学充分性——“开放提交”≠“自动等同传统试验”,更不等于豁免人体有效性/安全性的法定证据要求。
2、 欧盟EMA:3R 与监管接受并重,程序分层、安全港与正式认定分离
EMA 明确 NAMs 用于逐步替代、减少、优化传统动物试验,可纳入人用/兽药安全与有效性评估;方法须 科学可靠且适合监管决策。2 其路径高度“程序化”:
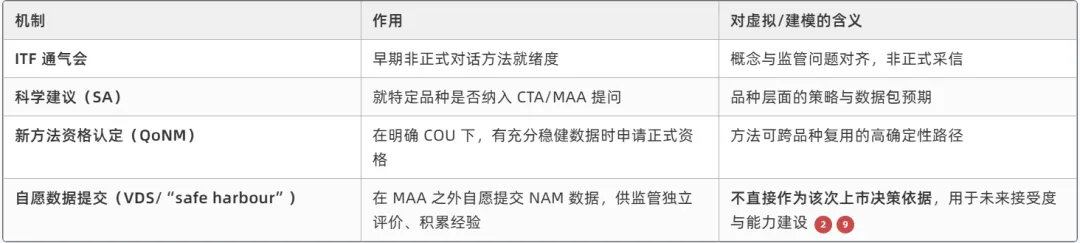
EMA 强调 COU、科学有效性、WoE 整合;监管接受(regulatory acceptance)指方法/工具/数据被正式认可为适合监管决策,与“尚在探索的 safe harbour 数据”严格区分。《Regulatory Science to 2025》亦承认:因担心监管不接受、验证不足、成本高等,NAMs 在上市申请中的采用仍有限,故需资格认定、指南与培训推动。3Rs 工作组持续修订《3R 试验方法监管接受原则》等,并将建模与模拟、AI/ML、in silico 与 NAMs 的监管整合列为非临床领域工作重点。
EMA 态度可概括为: 制度上欢迎 NAMs(含计算模型),但 接受是分层的——对话、建议、资格认定、安全港各管一段;只有进入既定程序并满足 COU 与数据充分性后,才能谈“监管决策中的接受”,避免把试点讨论误当成批准依据。
3、 中国 CDE:「先锋计划」把 NAMs 从“可讨论”推进到“可试点申报”
1. 定位与法律效力
2026 年 9 月 28 日,国家药监局药审中心发布通告(2026 年第 46 号),经 NMPA 审核同意,发布《推进新方法(NAMs)研究和应用试点计划(“先锋计划”)》,自发布之日起施行。英文名常作 PIONEER(Propel Innovation and Operation of NAMs to Enhance Efficiency in R&D),目标是落实监管科学、服务产业高质量发展,推进 类器官/器官芯片等 NAMs 的研究、验证及在药物研发中的应用,建立 产、学、研、监合作,推进技术攻关、标准化与科学应用。
这不是倡议性白皮书,而是 有通告号、有附件、可走 I 类沟通交流的正式试点制度;同时它也 不是“NAMs 已全面替代动物试验”的终局规定,而是 有时限、有边界的试点,用于积累本土监管经验与可复用标准。
2. 官方对 NAMs 的界定(与虚拟试验的接口)
正式口径下,NAMs 指 不依赖传统动物试验、以人类生物学相关性为导向的创新方法,涵盖 体外(含类器官等)、计算机模拟、化学(in chemico)、离体、体内(低等发育生物)以及组合,目标是减少/优化/替代传统动物试验,为监管决策提供信息。
计算机模拟/in silico 明确在 NAMs 方法内,与虚拟临床试验、毒理/药效预测模型直接相关;
临床阶段的 PopPK、CTS、剂量优化等 更常走既有 MIDD 指导原则与沟通交流,与先锋计划形成“非临床新方法试点 + 全周期模型证据规范”的双轨,而非互相替代。
3. 双轨申请:品种证据 vs 方法学资产
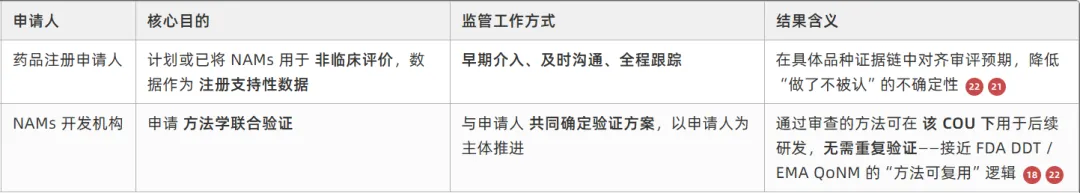
两条路径可并行;面向药企与平台方同时开门,是先锋计划相对传统“仅品种申报”模式的重要制度创新。
4. 关键合规约束(决定“能不能算数?”)
综合申报指南与行业对正式稿的梳理,实务上须牢牢抓住以下边界:
入口与时限:经 申请人之窗提交 I 类沟通交流,备注“先锋计划申请”;附《申请表》《实施框架》;招募期 5 年,期满原则上不再按该试点受理;不设名额上限。
一个申请一个 COU:每项申请仅限 1 个应用场景;扩展场景须另提申请——直接否定“一个大模型包打天下”。
优先与排除:优先纳入能 弥补现有评价手段不足、已有一定开发与验证基础的较成熟 NAMs;不用于支持监管决策的用途(如纯先导化合物筛选)不在试点范围。
公开与清单:拟纳入项目公示(品种/申请人、NAMs 名称、应用场景等);中心可发布已通过验证的方法清单与典型案例,形成行业可见的“监管信用”与标准沉淀。
场景导向(申请表中的应用类型方向):机制研究与毒性/器官预测补充、特定毒性终点(如局部耐受、致心律失常、肝毒性等)、特定药代终点、传统动物模型局限领域(如 ATMP、罕见病)、WoE 支持生殖/致癌/幼龄动物等、部分有效性模型替代等——均为 监管问题驱动,而非技术展示驱动。
这些条款的共同指向是:只有“为回答明确监管问题而生成、且纳入注册支持性证据或完成方法学验证”的 NAMs,才进入先锋计划意义下的合规轨道。
主旨收束:虚拟临床试验的 “真应用” = 合规路径 × 证据等级
综合 EMA、FDA 与中国 CDE 的公开立场,可以 downstream 为几条有依据的判断:
第一,三地都在扩大 NAMs/建模的制度入口,但都把“监管接受”锚定在科学有效性与适用场景上。 FDA 写明术语修订 不改变证据标准;EMA 区分安全港评价与 MAA 决策、强调 QoNM 与 COU;CDE 先锋计划排除不支持监管决策的用途,并绑定 COU 与验证/全程沟通。
第二,虚拟临床试验至少对应两类监管问题,不可混为一谈。
非临床替代/补充(毒理、机理、部分有效性模型)→ NAMs 框架(美欧指南/3R/资格;中国先锋计划 + 既有非临床指导原则)。
临床开发中的模拟与外推(设计优化、剂量、DDI、特殊人群、在特定条件下减免或桥接部分试验)→ MIDD/ICH M15 及各国临床药理与统计要求。 “虚拟”可以提高效率、减少冗余试验,但 人体安全有效的核心证据义务不会被模拟自动免除。
第三,中国「先锋计划」的价值,在于把 NAMs 从原则鼓励推进到可申报、可验证、可公示的试点治理,而不是宣布替代试验时代已经完成。 五年窗口、双轨机制、一申请一 COU、筛选用途排除、验证后场景内免重复验证——这些设计本身就是在回答:如何让创新方法“合规有据”地长成监管工具。
第四,对研发与商务决策最稳妥的表述应是: 在监管明确的问题与 COU 下,经充分验证(或 fit-for-purpose 论证)并纳入约定沟通/试点/资格程序的 NAMs 与 MIDD 证据,可以成为注册支持性或决策相关证据的组成部分; 在未完成上述路径前,模型与虚拟试验结果主要属于 研发内部决策或探索性信息,不宜表述为“监管已认可的替代结论”。
虚拟临床试验的产业意义毋庸置疑;但其 真正应用的分水岭不在算力或论文,而在是否走完“问题—场景—验证—沟通/试点或资格—文件化证据”的闭环。合规有据,是虚拟试验从“建议”走向“依据”的唯一可持续路径——这也是 EMA、FDA 与中国 CDE 在差异化制度设计之下,最为一致的监管哲学。
写在最后
所有的证据都表明,不是“虚拟试验可以随便替代实体临床试验”。而是——
- 鼓励创新方法进入证据生态
- 用 COU + 验证/确认 + 沟通/资格程序约束采信边界
- 法定有效性、安全性证据标准不因方法新颖而自动降低
虚拟临床试验绝不是仅仅是临床预测,若停留在“内部决策建议”或“探索性附件”,不会有太大的应用意义。作为注册支持性证据并影响监管结论,才是真正的落地应用。
